Trouble du développement neurologique, caractérisé par une altération des interactions sociales, de la communication et du comportement. (Le Petit Larousse Illustré – 2014)
Enzyme
L’enzyme est une protéine (molécule constituée d’acides aminées), fabriquée par l’organisme. Elle permet l’activation ou l’accélération de réactions chimiques.
Le Syndrome de Rett
Le syndrome de Rett est une maladie qui touche entre 20 et 40 personnes en France chaque année. Elle se diagnostique lorsque l’enfant a environ 18 mois.
Cette maladie est une néo-mutation, c’est à dire que la maladie est dû à la mutation d’un gène chez l’embryon à la suite de la fécondation.
Ce syndrome est dû à la mutation d’un gène sur le chromosome X, c’est pour cela que la quasi-totalité des personnes souffrantes de ce syndrome sont des femmes, car elles ont deux chromosomes sexuels X. La mutation d’un de ces chromosome X entraîne l’inactivation de ce dernier. Les garçons ne possédant qu’un unique chromosome X, ce syndrome leur est donc presque toujours fatal. Dans 99% des cas, le syndrome de Rett est sporadique, cela signifie qu’il n’affecte ni les générations antérieures ni les fratries.
Le fonctionnement des synapses
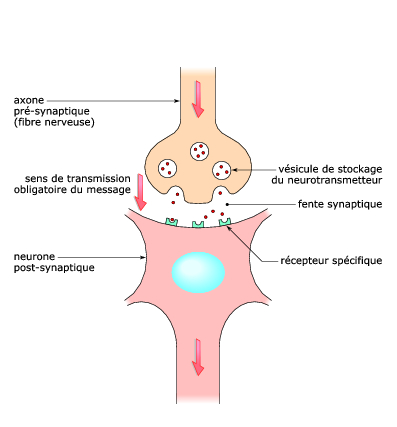
Les neurones ne communiquent pas physiquement les uns avec les autres. Ils s’envoient des messages nerveux électriques. Ces messages sont transportés via un axone jusqu’à un point de rapprochement appelé synapse. Des vésicules contenant des molécules changent le message et le rendent chimique afin qu’il puisse passer vers un autre axone et redevenir électrique.
Cas Général
Les scientifiques ont réussi à trouver les différentes causes de ce syndrome.
Dans 95% des cas, la maladie est dûe à la mutation du gène MECP2 présent sur le bras long du chromosomes X dans la zone Xq 28.
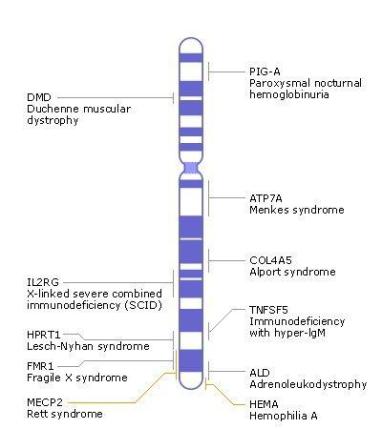
Schéma de localisation du gène MECP2 sur le chromosome X
Le gène MECP2, soit methyl-CpG-binding protein 2, code pour une protéine du même nom qui réprime d’autres gènes pour assurer le bon fonctionnement de l’organisme. Mais, lorsque que ce dernier est muté, on constate alors que la protéine ne réprime plus les autres gènes ce qui empêche donc le bon fonctionnement de différents tissus.
Protéine MECP2
Cas Atypiques
Et donc, les 5% qui ne sont pas dû à la mutation du gène MECP2 sont liés à la mutation d’autres gènes qui forment des cas atypiques du syndrome de Rett
Il y a alors les cas correspondant à des anomalies moléculaires sur le gène CDKL5 situé sur le chromosomes X dans la zone Xp 22.
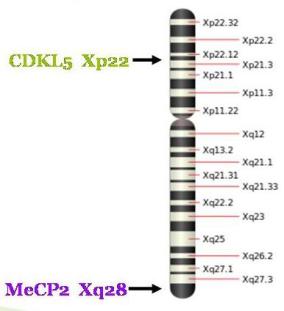
Localisation des gens CDKL5 et MECP2 sur le chromosome X
La protéine codée par le gène CDKL5 ( cyclin dependent kinase-like 5),aussi nommé STK9 (serine threonine kinase 9), permet de modifier d’autres protéines par phosphorylation, c’est-à-dire par la fixation d’un groupe de phosphate sur une autre protéine.
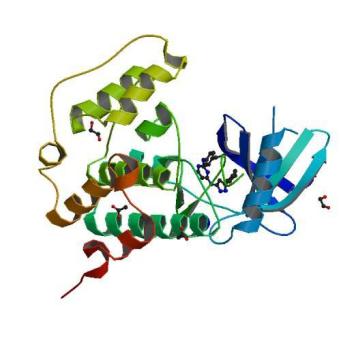
Protéine CDKL5
Cette protéine cible en particulier le gène Mecp2, ce qui crée par la suite, des cas atypiques du syndrome de Rett. La mutation du gène CDKL5, quant à lui, génère des crises d’épilepsie précoce en plus des autres problèmes de santé dû au syndrome de Rett
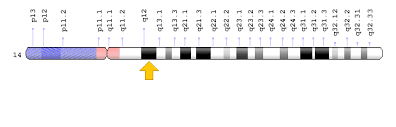
Quant au gène FOXG1 (forkhead box G1), il est impliqué dans une autre forme de variante du syndrome de Rett qui code pour la transcription de l’ADN spécifique au cerveau. Dans les cas atypiques du syndrome de Rett, il y a une translocation affectant les chromosomes 2 et 14, c’est à dire qu’une anomalie génétique est provoquée par la fixation d’un segment de chromosome sur un autre chromosome. Cela a pour conséquences de stopper les gènes FOXG1 situés sur le chromosome 14.
Les Jumeaux
On sait aujourd’hui, que l’autisme est paru comme un dysfonctionnement neurobiologique avec une forte composante génétique. Les « vrais » jumeaux ont un risque plus important d’être atteints d’autisme lorsque l’un des deux l’est (environ 80/90%), en raison de leur génome identique à 100 %.
Tandis que les « faux » jumeaux ont un risque plus faible (environ 5/15%) en raison de leur génome semblable à 50 %.
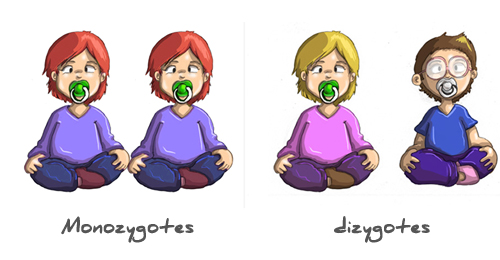
Dessin des deux types de jumeaux (monozygotes = vrais jumeaux/dizygotes = faux jumeaux)
De plus, une anomalie génétique est remarquée chez moins de 20 % des individus autistes, ce qui ne nous permet pas d’en faire une généralité, ni forcément une caractéristique.
Allons à l’essentiel | Le Syndrome de Rett
Nous vous retrouvons pour une vidéo « Allons à l’essentiel ». Aujourd’hui, nous abordons un sujet particulier: Le Syndrome de Rett. Nous avons essayé de vous filmer une vidéo simple et facile en compréhension. Bon visionnage !
Les Médicaments
Outre le fait que certaines maladies permettent l’apparition d’un syndrome autistique plus facilement, les médicaments ont également un rôle à jouer.
Parmi les médicaments, on trouve la thalidomide. Il s’agit d’un médicament recommandé au femmes enceintes afin d’empêcher les nausées. Mais ce dernier engendre une déformation, un raccourcissement de membres pour être exacte, chez le futur nouveau-né, s’il est pris au cours d’une grossesse. Il a également un impact sur le cerveau, ce qui crée dans certains cas un trouble autistique.
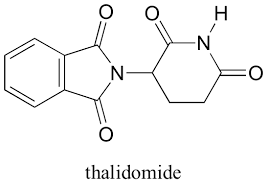
molécule chimique de la thalidomide
À ces côtés, l’exposition prénatale au valproate, un médicament antiépileptique, entraîne le risque accru du développement d’un trouble autistique pour le foetus. Il agit aux niveaux des récepteurs GABA mais plus particulièrement sur l’action spécifique de la GABA-transaminase, une enzyme en excès chez les personnes atteintes d’épilepsie.
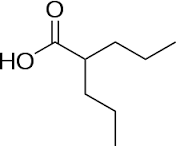
molécule chimique de la valproate
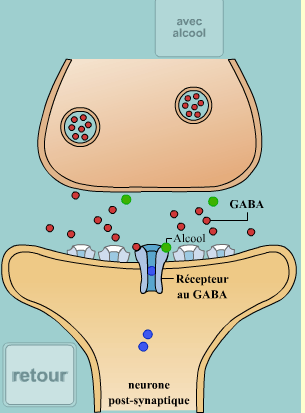
Schéma de l’activité du neurotransmetteur GABA au sein d’une synapse
Les maladies
Voir dans « lexique » : Enzyme
La phénylcétonurie est une anomalie génétique, en trop grande quantité dans le sang, elle peut devenir toxique pour le système nerveux. Elle est caractérisée par un déficit mental (léger à sévère). Le gène PAH code une enzyme permettant de transformer la phénylalanine (un acide aminé) en excès en tyrosine (autre acide aminé). On trouve cette enzyme dans le foie. Chez les personnes atteintes de cette maladie, PAH est défectueux et la phénylalanine en excès n’est pas traitée et reste dans le sang, ce qui provoque le mauvais développement du cerveau, et donc un trouble du spectre autistique.
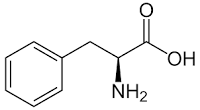
molécule de phénylalanine
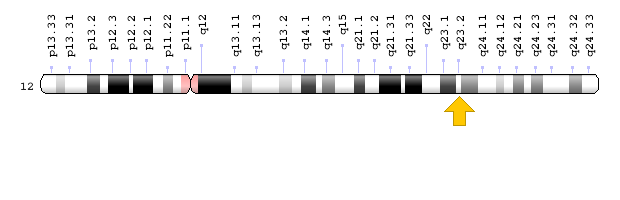
Localisation du gène PAH sur le chromosome 12
Deux autres maladies peuvent créer des troubles autistiques mais plus rarement : il s’agit de la rubéole et de l‘encéphalite herpétique.La première est une infection virale contagieuse pouvant provoquer des malformations fœtales à risque élevé, lors d’une grossesse. La deuxième est une infection cérébrale due au virus de l’herpès.
 l'autisme
