Et donc, les 5% qui ne sont pas dû à la mutation du gène MECP2 sont liés à la mutation d’autres gènes qui forment des cas atypiques du syndrome de Rett
Il y a alors les cas correspondant à des anomalies moléculaires sur le gène CDKL5 situé sur le chromosomes X dans la zone Xp 22.
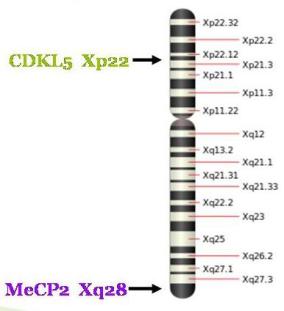
Localisation des gens CDKL5 et MECP2 sur le chromosome X
La protéine codée par le gène CDKL5 ( cyclin dependent kinase-like 5),aussi nommé STK9 (serine threonine kinase 9), permet de modifier d’autres protéines par phosphorylation, c’est-à-dire par la fixation d’un groupe de phosphate sur une autre protéine.
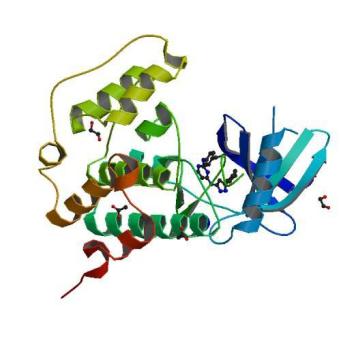
Protéine CDKL5
Cette protéine cible en particulier le gène Mecp2, ce qui crée par la suite, des cas atypiques du syndrome de Rett. La mutation du gène CDKL5, quant à lui, génère des crises d’épilepsie précoce en plus des autres problèmes de santé dû au syndrome de Rett
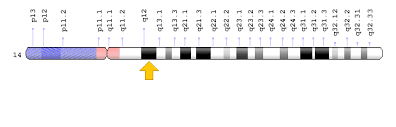
Quant au gène FOXG1 (forkhead box G1), il est impliqué dans une autre forme de variante du syndrome de Rett qui code pour la transcription de l’ADN spécifique au cerveau. Dans les cas atypiques du syndrome de Rett, il y a une translocation affectant les chromosomes 2 et 14, c’est à dire qu’une anomalie génétique est provoquée par la fixation d’un segment de chromosome sur un autre chromosome. Cela a pour conséquences de stopper les gènes FOXG1 situés sur le chromosome 14.
 l'autisme
